
AI v životním cyklu léčiv – přístup EMA podle rizika a odpovědnost žadatele
Umělá inteligence se dostává do celého životního cyklu léčivých přípravků: od hledání nových látek přes klinické studie a výrobu až po sledování nežádoucích účinků. Evropská agentura pro léčivé přípravky (EMA) proto vydala reflexní dokument o používání AI v životním cyklu léčivých přípravků. Konečná verze je z 9. září 2024 (návrh byl zveřejněn v červenci 2023 a konzultace trvala do 31. prosince 2023). Není to závazný předpis, ale přehled zásad, které EMA považuje za důležité při regulatorním hodnocení. Tento článek shrnuje přístup založený na riziku, odpovědnost žadatele a jednotlivé fáze životního cyklu. Technické požadavky najdete v navazujícím článku EMA: technické požadavky na AI. Nejde o právní ani lékařské poradenství.
Zdroj: EMA – Reflection paper on the use of Artificial Intelligence (AI) in the medicinal product lifecycle (EMA/CHMP/CVMP/83833/2023, PDF) a stránka EMA k dokumentu. Související: AI v medicíně a diagnostice z obrazu a AI ve zdravotnictví – možnosti a rizika.
Aktualizováno: listopad 2026.
Proč dokument vznikl
Úvod dokumentu uvádí, že modely strojového učení často obsahují výjimečně velké množství trénovatelných parametrů v neprůhledných architekturách, což přináší nová rizika pro bezpečnost pacientů a integritu výsledků klinických studií. Protože je přístup „vedený daty“, je třeba aktivně minimalizovat zkreslení a podporovat spolehlivou a důvěryhodnou AI. Cílem dokumentu je ukázat zásady relevantní pro regulatorní hodnocení, když se AI podílí na bezpečném a účinném vývoji, výrobě a používání léčiv. Dokument se zaměřuje jen na AI v životním cyklu léčiv; zdravotnické prostředky s AI podléhají samostatné regulaci (MDR a IVDR) a EMA do jejich klasifikace nezasahuje.
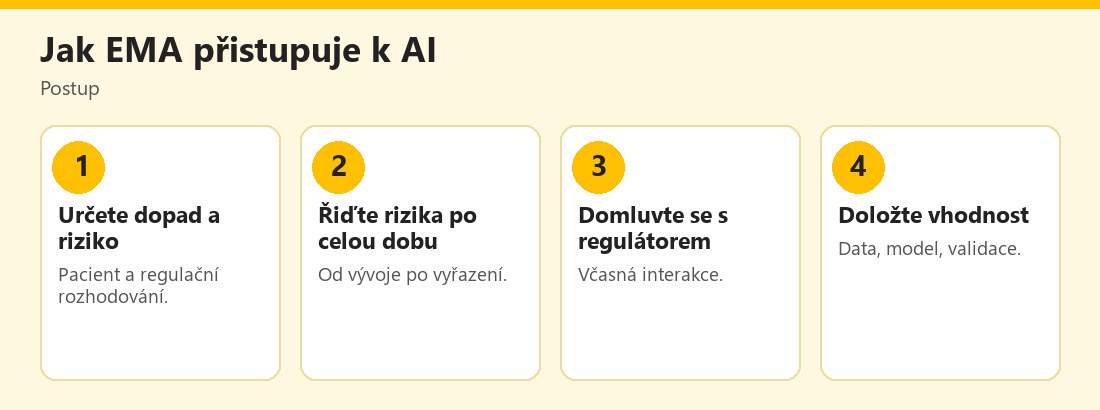 Postup posouzení AI v životním cyklu léčiv podle EMA – vlastní infografika
Přístup podle rizika
Základem je přístup založený na riziku při vývoji, nasazení a sledování výkonu nástrojů AI/ML. Dokument používá dva pojmy:
- „vysoké riziko pro pacienta“ – systémy, které ovlivňují bezpečnost pacienta,
- „vysoký regulační dopad“ – případy, kdy je vliv na regulatorní rozhodování podstatný.
Dopad nesprávného fungování systému může být od minimálního po kritický či život ohrožující. Míra rizika závisí nejen na technologii a kvalitě dat, ale také na kontextu použití a na míře vlivu, kterou AI vyvíjí; může se také měnit v průběhu životního cyklu. Zadavatelé klinických studií, žadatelé o registraci, držitelé rozhodnutí o registraci a výrobci, kteří AI plánují použít, jsou povinni zvažovat a systematicky řídit relevantní rizika od raného vývoje po vyřazení z provozu.
Odpovědnost žadatele
Klíčový princip: odpovědnost za to, že všechny algoritmy, modely, datové sady a datové toky jsou vhodné k danému účelu, nese zadavatel klinické studie, žadatel či držitel rozhodnutí o registraci nebo výrobce. Musí splňovat právní, etické, technické, vědecké a regulatorní standardy podle práva EU, zásad správné praxe (GxP) a pokynů EMA. EMA dodává, že tyto požadavky mohou být v některých ohledech přísnější než běžná praxe v datové vědě. Při žádostech o poradenství či stanovisko se očekává vědecké zdůvodnění a dostatek technických podrobností včetně integrity dat použitých pro vývoj modelu a zobecnitelnosti výkonu na cílovou populaci a konkrétní kontext.
Fáze životního cyklu
Dokument prochází jednotlivé fáze:
- Objevování léčiv. AI může mít nízký regulační dopad, pokud špatný výkon ovlivní jen vývojáře. Pokud výsledky přispívají k důkazům předloženým regulátorovi, mají se uplatnit zásady předklinického vývoje. Modely a datové sady má sponzor zkontrolovat z hlediska etiky a zkreslení vůči nemajoritním genotypům a fenotypům.
- Předklinický vývoj. AI může zlepšit analýzu dat a může také pomoci nahradit, omezit a zdokonalit pokusy na zvířatech a zlepšit přenositelnost na člověka. Rozšiřují se standardní operační postupy; pro aplikace ovlivňující bezpečnost pacientů (například modely, které informují o návrhu studií „first-in-human“) platí přísnější testování.
- Klinické studie. AI musí splnit požadavky správné klinické praxe (GCP). Pokud jde o vysoký regulační dopad nebo vysoké riziko pro pacienta a metoda nebyla předem kvalifikována EMA, může být vyžadována plná architektura modelu, záznamy z vývoje, validace a testování, trénovací data a popis zpracování dat (viz technické požadavky).
- Precizní medicína. AI může individualizovat léčbu (výběr pacientů, dávkování, návrh variant přípravku). Aplikace týkající se indikace a dávkování dokument považuje za vysoké riziko pro pacienta i vysoký regulační dopad a požaduje jasné vymezení toho, co je změnou indikace či dávkování vyžadující regulační posouzení, poučení pro předepisující lékaře a záložní postupy při technickém selhání.
- Informace o přípravku. AI pro psaní, úpravy, překlady či kontrolu dokumentů o přípravku se má používat pod pečlivým lidským dohledem. Generativní jazykové modely podle dokumentu často vytvářejí věrohodné, ale chybné či neúplné výstupy, proto musí existovat kontrolní mechanismy zajišťující, že veškerý text je věcně i jazykově správný před předložením regulátorovi.
- Výroba. Očekává se, že použití AI při návrhu a zvětšování procesů, optimalizaci, kontrole kvality a uvolňování šarží poroste. Má se řídit zásadami řízení rizik pro kvalitu, přičemž se zohledňuje bezpečnost pacienta, integrita dat a kvalita výrobku (u humánních léčiv zásady ICH Q8, Q9, Q10).
- Po registraci. AI může podporovat poregistrační studie a farmakovigilanci (zpracování hlášení o nežádoucích účincích a detekci signálů). V této oblasti lze použít pružnější přístup včetně inkrementálního učení, ale držitel rozhodnutí o registraci odpovídá za validaci, sledování a dokumentaci výkonu modelů.
Regulační interakce
Žadatelé a vývojáři mají provést analýzu regulačního dopadu a rizika všech aplikací AI/ML a v případech, kdy neexistuje jasně použitelný pokyn, doporučuje se komunikace s regulátorem. U vysokého dopadu je interakce doporučena vždy a v případě potřeby již ve fázi plánování. Včasnou interakci poskytuje Innovation Task Force (ITF), vědecké poradenství a kvalifikaci nových metodik zajišťují poradní skupiny výborů CHMP a CVMP. Dokumentace má pokrývat zamýšlený kontext použití, zobecnitelnost, výkon, robustnost, transparentnost a klinickou použitelnost.
Etika a důvěryhodná AI
EMA odkazuje na sedm požadavků Pokynů pro důvěryhodnou AI skupiny odborníků Evropské komise: lidský dohled, technická robustnost a bezpečnost, soukromí a správa dat, transparentnost, odpovědnost, společenský a environmentální prospěch a rozmanitost, nediskriminace a férovost. Doporučuje přístup zaměřený na člověka, systematickou analýzu dopadů už v raném plánování a zapojení právní a etické odbornosti hned na začátku. Do hodnocení nástrojů, které interagují s pacientem, mají být zahrnuta také hlášení výsledků a zkušeností pacientů.
Závěr dokumentu
EMA uzavírá, že AI/ML je pro celý životní cyklus léčiv velmi slibná, přičemž v oblastech správy dat, governance a statistické přísnosti jsou již zavedené regulatorní zásady a osvědčené postupy přímo použitelné. Je třeba také integrovat kompetence z datové vědy do oblastí vývoje, výroby a farmakovigilance. Použití AI musí vždy probíhat v souladu s právními požadavky, s ohledem na etiku a základní práva a s přístupem zaměřeným na člověka.
Co z toho plyne v praxi
Následující body jsou úvahy autora článku:
- Nejdřív zvažte dopad. Čím víc AI ovlivňuje pacienta nebo regulační rozhodnutí, tím přísnější nároky.
- Odpovědnost se nedá delegovat. Žadatel odpovídá za vhodnost modelu i dat, i když je od dodavatele.
- Generativní AI jen pod dohledem. Texty pro regulátora musí být zkontrolovány.
- Plánujte interakci s regulátorem u rizikových aplikací.
- Dokumentujte. Data, vývoj a validace musí být dohledatelné.
- Pro pacienta platí záložní postup při selhání technologie.
Kde najít další informace
Další informace nabízí Evropská agentura pro léčivé přípravky, v ČR Státní ústav pro kontrolu léčiv. K evropským etickým zásadám pro AI slouží přehled Evropské komise o regulaci AI, k obecnému řízení rizik NIST AI Risk Management Framework. Přehledy o AI ve zdravotnictví připravuje také Světová zdravotnická organizace. Dokumenty EMA se aktualizují; vždy ověřte aktuální verzi.
Jak dokument číst
Reflexní dokument není návod krok za krokem a nepředepisuje jediný správný postup. Je to rámec, který vysvětluje, jak se na použití AI dívá regulátor, a z něj vyplývá několik praktických otázek: Co přesně AI ve vývoji či výrobě dělá a jaký má vliv na bezpečnost pacienta? Jak velký vliv má na rozhodnutí, na která se regulátor spoléhá? Je model dostatečně zdokumentován, aby jej bylo možné přezkoumat? Existuje člověk, který výstup kontroluje, a záložní postup pro případ selhání? Odpovědi na tyto otázky určí, jak důkladně je třeba AI ověřit a zda je vhodné se předem poradit s regulátorem. Pro čtenáře mimo farmacii dokument ukazuje obecnější poučení: u rizikových oblastí platí, že čím větší dopad na lidi, tím přísnější musí být kontrola, dokumentace a lidský dohled.
Praktický příklad (smyšlený)
Farmaceutická firma chce použít AI k návrhu textu příbalové informace a ke třídění hlášení o nežádoucích účincích. Pro první úlohu zavede dvoustupňovou kontrolu lidmi a výstupy neodesílá bez ověření. Pro druhou nastaví pravidelné ověřování výkonu modelu a zdokumentuje změny. U modelu, který by ovlivňoval dávkování, se předem poradí s regulátorem. Příklad je smyšlený.
EMA používá přístup podle rizika: „vysoké riziko pro pacienta“ a „vysoký regulační dopad“. Odpovědnost za vhodnost algoritmů, modelů a dat nese žadatel či držitel registrace. U generativní AI platí přísný lidský dohled.
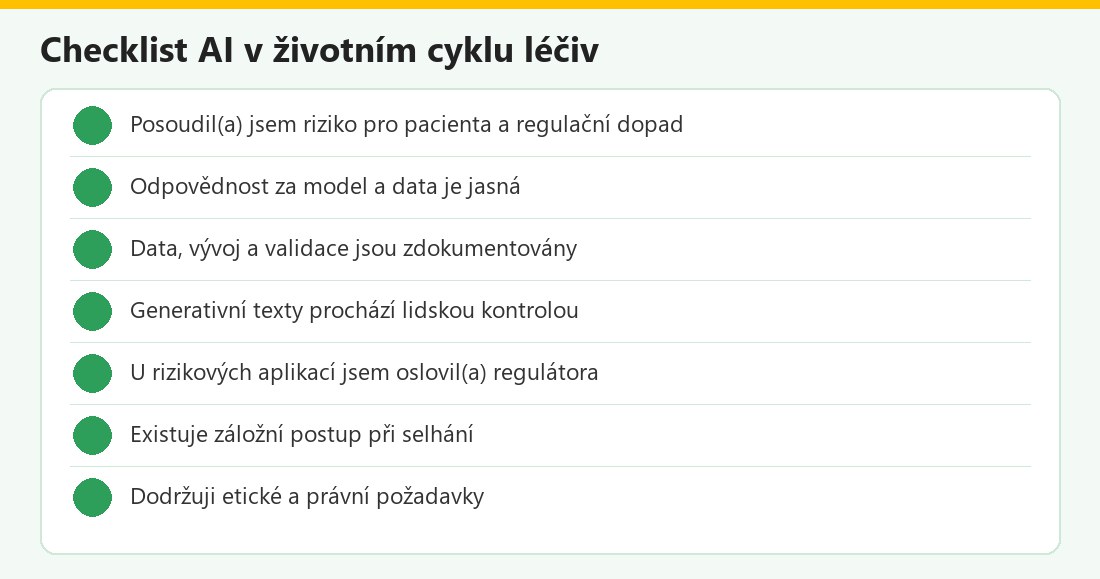 Kontrolní seznam – vlastní infografika
EMA a AI v kostce
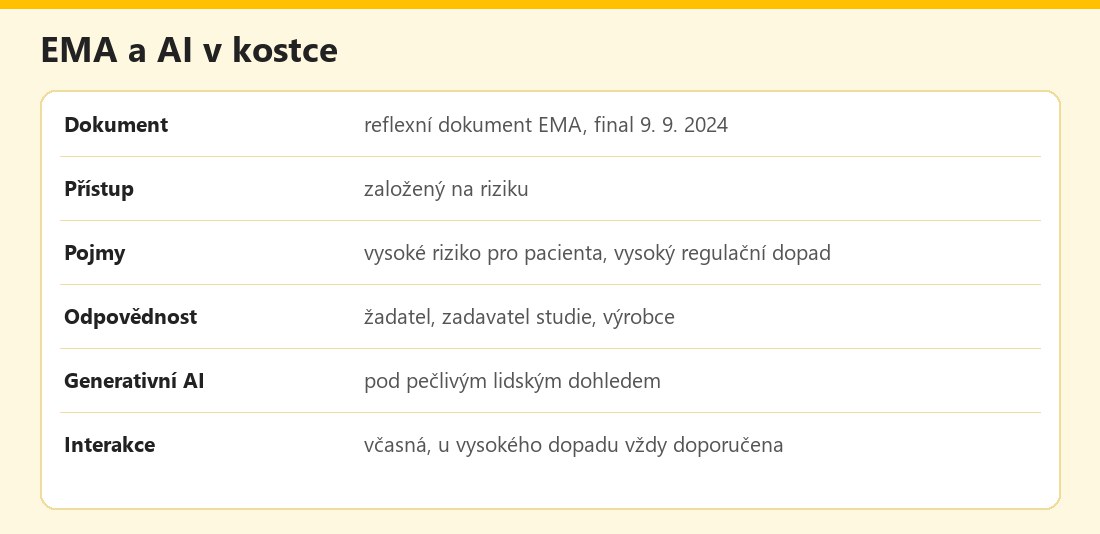 Základní údaje – vlastní infografika
Výhody a nevýhody
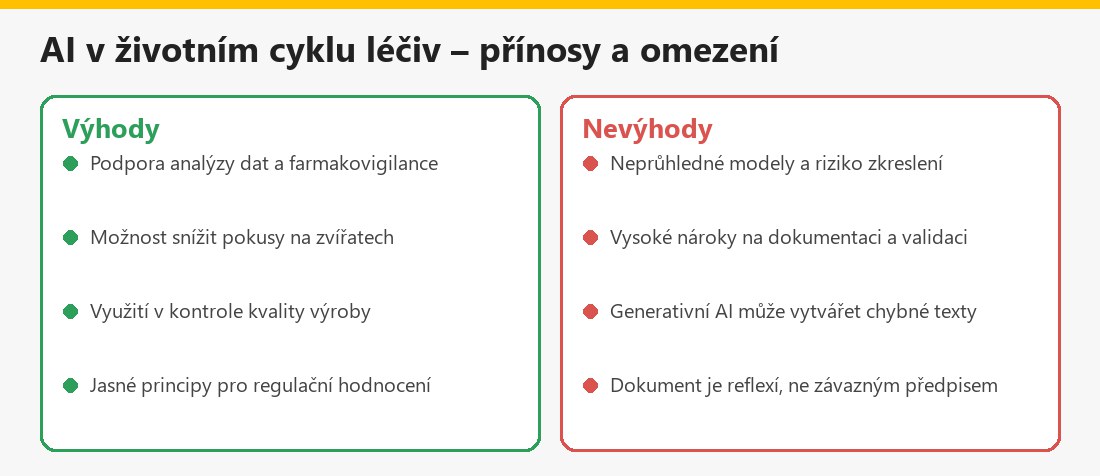 Souhrn – vlastní infografika
Související články
V kategorii AI v oborech najdete také AI ve vědě a výzkumu.
Shrnutí
Reflexní dokument EMA (září 2024) shrnuje zásady pro AI v životním cyklu léčiv: přístup podle rizika (vysoké riziko pro pacienta, vysoký regulační dopad), odpovědnost žadatele za modely a data, lidský dohled u generativní AI, včasnou komunikaci s regulátorem a etické zásady důvěryhodné AI. Pro farmakovigilanci umožňuje pružnější přístup, pro dávkování a indikaci přísný. Nejde o závazný předpis ani poradenství.
Často kladené otázky k AI v životním cyklu léčiv
Co je reflexní dokument?
Přehled zásad EMA pro AI v životním cyklu léčiv; není závazným právním předpisem.
Kdo odpovídá za AI?
Zadavatel studie, žadatel či držitel registrace nebo výrobce, který AI používá.
Co je vysoké riziko pro pacienta?
Označení pro systémy, které ovlivňují bezpečnost pacienta.
Smí AI psát informace o přípravku?
Jen pod pečlivým lidským dohledem a s kontrolou věcné i jazykové správnosti.
Jak je to s výrobou?
Má se řídit zásadami řízení rizik pro kvalitu, bezpečnost pacienta a integritu dat.
A farmakovigilance?
Umožňuje pružnější přístup včetně inkrementálního učení, ale odpovědnost za validaci a dokumentaci nese držitel registrace.
Kdy komunikovat s EMA?
U vysokého regulačního dopadu je interakce vždy doporučena.
Je to právní poradenství?
Ne, jde o shrnutí dokumentu.
